 YIDING空气过滤
获取报价↗
YIDING空气过滤
行业资讯
2020-11-05 · 更新于 2026-09-27
从医院卫生到半导体工厂:洁净室如何演进,制药 GMP 为何推动了更严格的标准,以及这对今天的过滤意味着什么。
要点
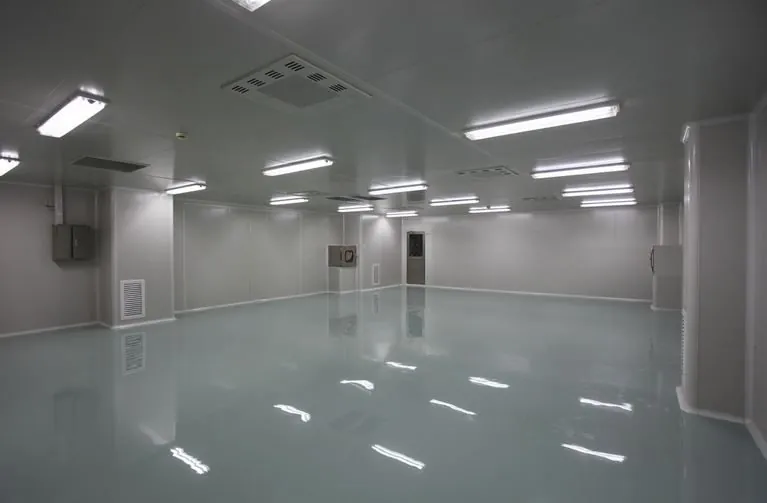
洁净技术是为适应实验研究与产品加工对精密化、微型化、高纯度、高质量和高可靠性的要求而诞生的。洁净室是指通过空气过滤、气流分配、建筑材料和操作规程共同作用,把空气中悬浮颗粒浓度控制在规定水平——并持续稳定保持——的房间。
控制污染的想法始于医学:十九世纪手术室开始推行无菌操作。现代洁净室出现在 20 世纪 60 年代初,美国发展出层流原理——经过滤的空气以均匀气流推走颗粒。洁净室迅速在电子和精密工程中普及,成为半导体产业的基础。
这项技术随后从工业洁净室(ICR)移植到生物洁净室(BCR),后者除颗粒外还要控制活的微生物。20 世纪 70 年代起,洁净室建设扩展到医疗、制药、食品和生化领域。
早期洁净室按美国联邦标准 209 分级,如 100 级、10,000 级等。该标准于 2001 年废止,由 ISO 14644-1 取代;后者按每立方米颗粒浓度定义 ISO 1 至 ISO 9 级,如今在全球通用。
监管机构不断收紧无菌和生物制品的药品生产质量管理规范(GMP),对生产环境的要求也随之提高:
这些修订推动药企建设设计更合理的洁净室、验证过的过滤系统和常规监测。
更严格的法规和更敏感的产品,意味着需要有据可查的性能:分级的高效过滤器、现场检漏、可靠的预过滤,以及在分子污染要紧时的化学过滤。对供应商来说,重点已从单纯供应过滤器,转向在工厂整个生命周期内支持验证、检测和维护。
层流洁净室于 20 世纪 60 年代初在美国发展起来,并很快被电子和航天领域采用。
ISO 14644-1。FED-STD-209E 于 2001 年废止。
除颗粒外还要控制活微生物的洁净室,用于制药、医院和生物技术。