 YIDINGLUFTFILTRATION
Angebot anfordern↗
YIDINGLUFTFILTRATION
Branche
2020-11-05 · Aktualisiert 2026-09-27
Von der Krankenhaushygiene bis zur Halbleiterfabrik: wie sich Reinräume entwickelt haben, warum die Pharma-GMP strengere Standards vorangetrieben hat und was das heute für die Filtration bedeutet.
Das Wichtigste
Reinraumtechnik entstand, um die Anforderungen von Forschung und Produktion an Präzision, Miniaturisierung, hohe Reinheit, hohe Qualität und hohe Zuverlässigkeit zu erfüllen. Ein Reinraum ist ein Raum, in dem Luftfiltration, Luftführung, Baustoffe und Betriebsabläufe zusammenwirken, um die Konzentration luftgetragener Partikel auf einem festgelegten Niveau zu halten — und dauerhaft zu halten.
Die Idee, Kontamination zu beherrschen, stammt aus der Medizin: Im 19. Jahrhundert wurde in OP-Sälen die Asepsis eingeführt. Der moderne Reinraum entstand Anfang der 1960er, als in den USA das Prinzip der laminaren Strömung entwickelt wurde — gefilterte Luft bewegt sich in gleichmäßigem Strom und trägt Partikel fort. Reinräume verbreiteten sich schnell in Elektronik und Feinwerktechnik und wurden zur Grundlage der Halbleiterindustrie.
Die Technik wurde später vom industriellen Reinraum (ICR) auf den biologischen Reinraum (BCR) übertragen, der neben Partikeln auch lebende Mikroorganismen kontrolliert. Ab den 1970ern breitete sich der Reinraumbau auf Medizin, Pharma, Lebensmittel und Biochemie aus.
Frühe Reinräume wurden nach dem US-Bundesstandard 209 klassifiziert, mit Klassen wie Class 100 oder Class 10,000. Er wurde 2001 zurückgezogen und durch ISO 14644-1 ersetzt, die die Klassen ISO 1 bis ISO 9 über die Partikelkonzentration pro Kubikmeter definiert und heute weltweit gilt.
Die Behörden haben die GMP (Gute Herstellungspraxis) für sterile Produkte und Biologika stetig verschärft, und mit ihnen stiegen die Anforderungen an die Produktionsumgebung.
Diese Revisionen führten Hersteller zu besser geplanten Reinräumen, validierter Filtration und regelmäßigem Monitoring.
Strengere Vorschriften und empfindlichere Produkte verlangen dokumentierte Leistung: klassifizierte HEPA-Filter, Lecktests vor Ort, zuverlässige Vorfiltration und — wo molekulare Kontamination eine Rolle spielt — Chemiefiltration. Für Lieferanten verschiebt sich der Schwerpunkt vom reinen Liefern von Filtern hin zur Unterstützung von Validierung, Prüfung und Wartung über den gesamten Lebenszyklus der Anlage.
Laminar-Flow-Reinräume wurden Anfang der 1960er in den USA entwickelt und bald in Elektronik und Luft- und Raumfahrt übernommen.
ISO 14644-1. FED-STD-209E wurde 2001 zurückgezogen.
Ein Reinraum, der neben Partikeln auch lebende Mikroorganismen kontrolliert — eingesetzt in Pharma, Krankenhäusern und Biotechnologie.
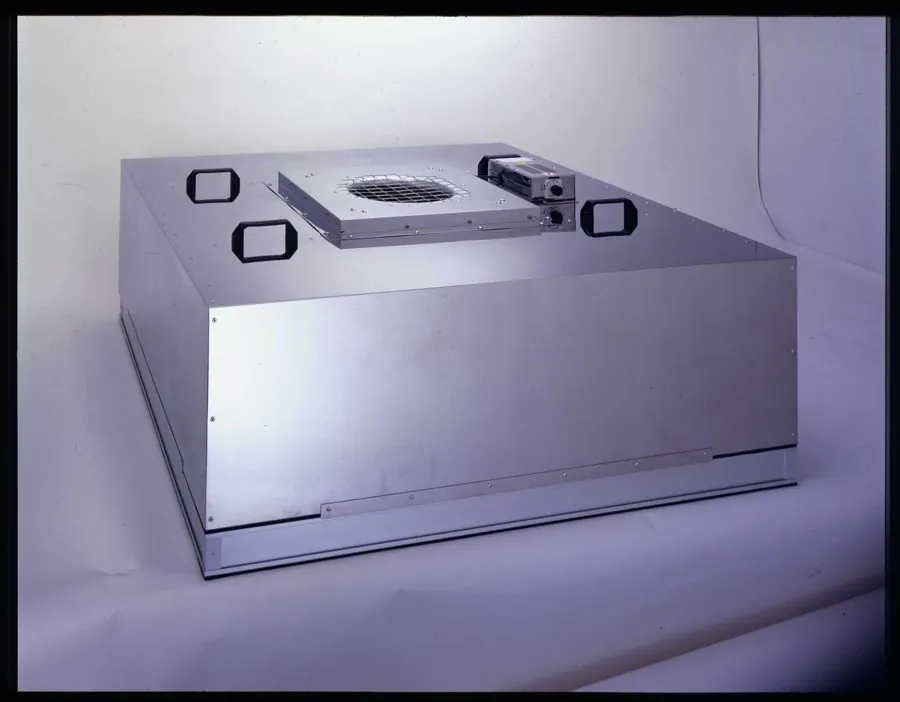
Integrierte Luftführung und Filtration für Reinräume.
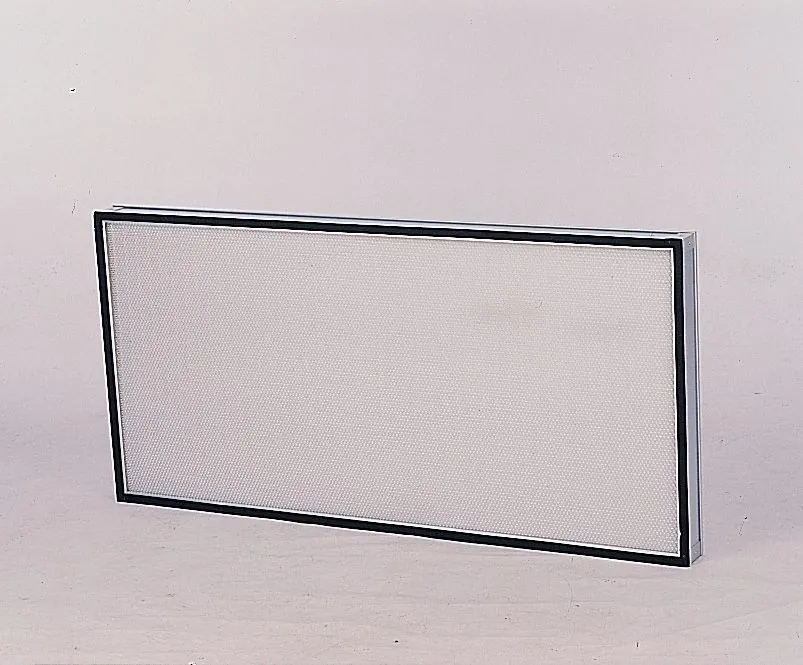
Flache Hochleistungsfilter für kritische Reinbereiche.
Materialübergabe zwischen kontrollierten Räumen.
Lokale vertikale Strömung für einen reineren Arbeitsbereich.