 YIDINGエアフィルター
見積依頼↗
YIDINGエアフィルター
業界情報
2020-11-05 · 更新 2026-09-27
病院衛生から半導体工場まで。クリーンルームがどう進化し、医薬品GMPがなぜ厳しい基準を促したのか、そして今日のろ過にとっての意味を解説します。
ポイント
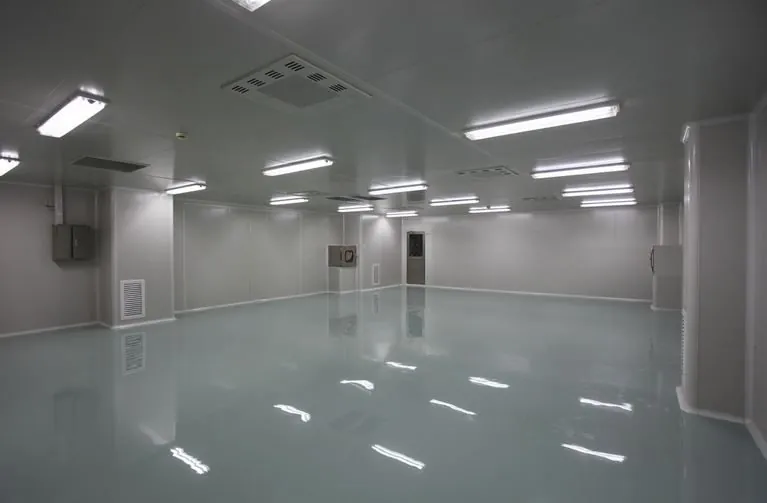
クリーン技術は、研究と製品加工における精密化、微細化、高純度、高品質、高信頼性の要求に応えるために生まれました。クリーンルームとは、空気ろ過、気流分配、建材、運用手順が一体となって、空気中の浮遊粒子の濃度を所定のレベルに保ち、それを継続的に維持する部屋です。
汚染を制御するという考え方は医学から始まり、19世紀には手術室で無菌法が実践されるようになりました。現代のクリーンルームは1960年代初めに登場し、ろ過した空気を均一な流れで動かして粒子を押し流す層流の原理が米国で開発されました。クリーンルームはエレクトロニクスや精密工学に急速に広がり、半導体産業の基盤となりました。
この技術はその後、産業用クリーンルーム(ICR)からバイオクリーンルーム(BCR)へと移植され、粒子に加えて生きた微生物も管理するようになりました。1970年代以降、クリーンルームの建設は医療、医薬品、食品、生化学へと広がりました。
初期のクリーンルームは米国連邦規格209で分類され、クラス100やクラス10,000などがありました。この規格は2001年に廃止され、1立方メートルあたりの粒子濃度でISO 1からISO 9までのクラスを定めるISO 14644-1に置き換えられ、今日では世界中で使われています。
規制当局は無菌製品や生物製剤のGMP(医薬品の製造管理及び品質管理の基準)を着実に強化し、それに伴い製造環境の要件も高まってきました。
これらの改訂により、製造業者はより良く設計されたクリーンルーム、バリデートされたろ過、定期的なモニタリングへと向かいました。
より厳しい規制とより繊細な製品により、性能を裏付ける文書が求められています。分類済みのHEPAフィルター、現場リーク試験、確実なプレろ過、分子状汚染が問題になる場合のケミカルろ過などです。供給者にとっての重点は、単にフィルターを納めることから、施設のライフサイクル全体でバリデーション、試験、保守を支援することへと移っています。
層流クリーンルームは1960年代初めに米国で開発され、すぐにエレクトロニクスと航空宇宙分野で採用されました。
ISO 14644-1です。FED-STD-209Eは2001年に廃止されました。
粒子だけでなく生きた微生物も管理するクリーンルームで、医薬品、病院、バイオテクノロジーで使われます。